医疗器械洁净车间验收实操避坑指南
2026/7/21
医疗器械洁净车间验收实操避坑指南
医疗器械洁净车间是无菌耗材、植入式器械、体外诊断试剂等产品合规生产的核心载体,竣工验收是落实GMP标准、管控生产污染、保障产品质量与患者安全的关键环节。相较于普通工业车间,医疗器械生产直接关联人体健康,对洁净度、气压梯度、温湿度、微生物防控的标准要求极为严苛,验收工作必须严格遵循《医疗器械生产质量管理规范》(GMP)与《医药工业洁净厂房设计规范》(GB 50457-2019),逐项对标核验、全程闭环合规。
现阶段,不少医疗器械企业因对验收规范理解不足、现场管控不规范,极易出现指标不达标、反复整改返工等问题,不仅延误投产进度、增加建设成本,还存在合规风险。深耕洁净工程领域十余载,卓潞净化凭借核心专利技术、产学研研发体系、专业检测团队及千余项落地案例,精准聚焦行业验收痛点,从四大核心维度拆解合规标准、梳理实操误区,通过一站式净化工程服务,助力企业高效通关、合规投产。

核心环境指标
气压梯度与空气净化系统是洁净验收的基础核心,直接决定车间污染防控能力。压差管控实行分级分区标准:洁净区相对非洁净区保持5-10Pa正压,高等级洁净区相对低等级区域压差不低于5Pa,有效阻隔外源污染物侵入;污染物处理区域维持-5至-10Pa负压,杜绝污染物扩散交叉污染。验收全程采用24小时空载动态监测,严格控制气压波动在±2Pa以内,保障车间气流组织稳定可控。
空气净化参数是维持车间洁净等级的关键。车间统一配置G4初效、F8中效、H13高效三级过滤器,H13级高效过滤器对0.3μm微粒过滤效率≥99.97%,验收需现场核验设备完整性,杜绝漏风、过滤失效等隐患。
同时根据产品品类匹配通风模式:无菌器械车间采用垂直单向流通风,风速稳定控制在0.25-0.5m/s;万级洁净区换气次数不低于25次/小时,十万级洁净区不低于15次/小时,确保车间新风、循环风达标,全面消除净化盲区。
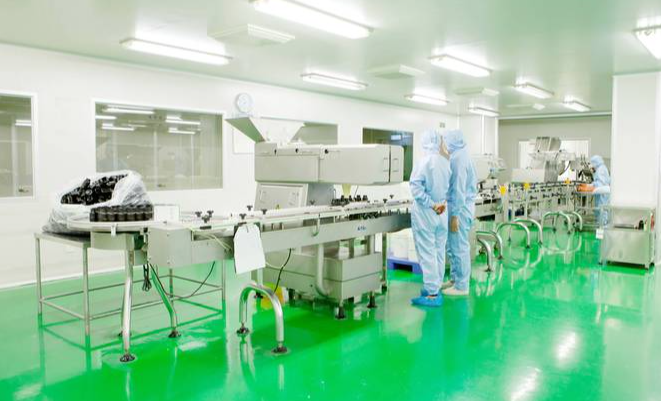
建筑围护结构决定洁净环境的长效稳定性,验收核心遵循“防尘无缝、耐腐蚀、易消杀”原则。车间地面采用防静电环氧或洁净PVC卷材,墙面、顶棚装配高抗菌彩钢板,板材拼接位置采用圆弧密封工艺,彻底杜绝积尘藏菌死角。洁净门、双层中空观察窗均采用一体化密封设计,密封性优异、无结露漏风问题,构建密闭、安全、洁净的生产空间。
洁净区管线穿墙、穿顶缝隙需采用专用防火密封胶严实封堵,避免渗尘积菌。所有与产品直接、间接接触的水气管道均使用316L不锈钢材质,焊接端口做钝化处理并全程密封性检测。照明系统按区域差异化配置,生产操作区照度≥300lux,辅助区域≥200lux,密封式洁净灯具无眩光、不积尘,完全适配精细化生产与检测作业需求。
温湿度稳定性直接影响医疗器械品质与活性。无菌器械车间温控标准为20-24℃、湿度45%-65%;体外诊断试剂车间适配产品特性,温度管控18-26℃、湿度30%-60%。验收通过全域布点开展48小时连续监测,严控温度波动≤±2℃、湿度波动≤±5%,以稳定的生产环境规避产品变质、活性失效等质量问题。
微生物与悬浮粒子是验收硬性核心指标,需严格依照GB/T 16293-2010标准执行。百级、万级等各级洁净区的浮游菌、沉降菌、悬浮粒子参数,必须精准匹配对应洁净等级要求。验收采用车间空载静态多点采样检测方式,保障数据真实、精准、可追溯,从源头守住医疗器械无菌安全底线。
流程规范落地
标准化验收流程是一次性合规通关的重要保障。正式验收前,企业需完成车间全域深度消杀、生产设备空载调试,配齐施工图纸、检测报告、设备台账等全套技术档案,确保软硬件条件全部达标。验收期间,针对压差不稳、菌粒超标等常见问题快速溯源、精准整改、闭环复测,完整留存检测与整改档案,满足监管核查标准。
洁净车间验收专业壁垒高、容错率极低,企业自主申报极易出现漏项、误判、反复整改等问题。卓潞净化打造全流程闭环服务体系,覆盖预验收隐患排查、正式验收全程护航、后期长效合规运维,依托海量项目经验定制专属验收方案,有效缩短验收周期、降低整改成本,保障企业高效合规投产。
综上,医疗器械洁净车间验收是一项系统化、精细化的合规工作,是企业品质管控、合规经营的核心根基。企业唯有严格对标国标与GMP规范,严控环境指标、设施细节、菌粒管控及验收全流程,才能彻底规避污染隐患与合规风险。作为高新技术企业,卓潞净化凭借全链条净化服务能力、扎实的技术积淀与丰富实战经验,全程护航企业一次性高效通关、降本增效,助力企业夯实市场核心竞争力,赋能医疗器械行业规范化、高质量长效发展。
合肥卓潞钢结构净化工程有限公司 版权所有 皖ICP备19012589号 免责声明